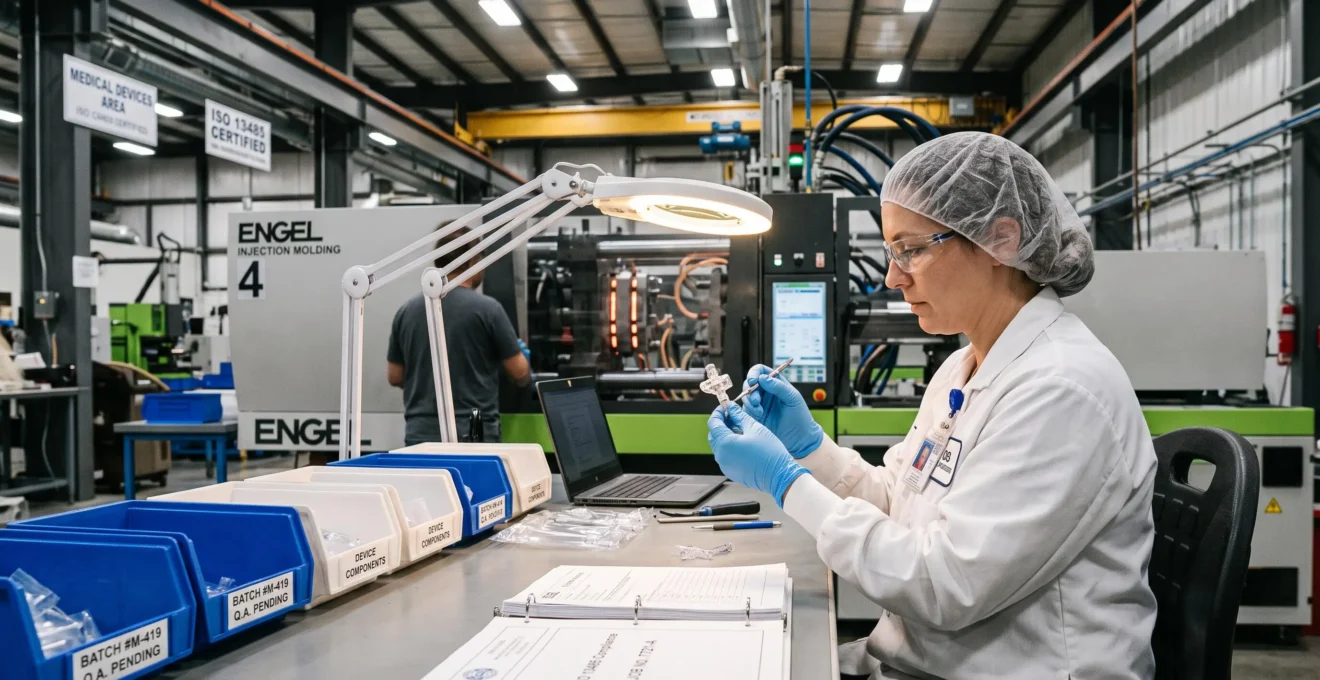
Une pièce plastique parfaitement conforme à son plan mécanique peut néanmoins compromettre la conformité réglementaire d’un dispositif médical. Une formulation de résine modifiée sans notification, une traçabilité interrompue lors d’un changement de lot ou une qualification de procédé insuffisamment documentée peuvent imposer des investigations, des essais supplémentaires et des retards de commercialisation.
Dans les pays francophones, les exigences applicables dépendent notamment du marché de destination. Le règlement européen 2017/745 encadre les dispositifs commercialisés dans l’Union européenne, tandis que les États-Unis appliquent leur propre réglementation qualité. La certification ISO 13485, lorsqu’elle est requise contractuellement ou réglementairement, ne remplace pas l’évaluation de conformité du dispositif fini.
Sept domaines méritent une attention particulière : classification, traçabilité, sécurité biologique, validation des procédés, maîtrise des polymères, suivi des lots et sélection des normes. Leur coordination dès le développement réduit le risque de non-conformités découvertes après industrialisation. Le taux de 40 % évoqué dans le titre ne correspond toutefois à aucune statistique générale démontrée par les références disponibles.
Les priorités pour sécuriser une production de plasturgie médicale
- Déterminer les obligations réglementaires à partir du dispositif fini, de sa destination prévue et du rôle réel de chaque intervenant.
- Relier chaque lot de matière, chaque opération de transformation et chaque livraison à des enregistrements vérifiables.
- Anticiper la biocompatibilité, la qualification IQ/OQ/PQ et les changements de formulation avant de figer le procédé industriel.
- Classe I, IIa, IIb ou III : quelle classification pour votre pièce plastique médicale et quelles contraintes ?
- Comment garantir la traçabilité totale de vos pièces médicales sans faire exploser vos coûts administratifs ?
- Pourquoi valider la biocompatibilité dès la phase de développement peut-vous faire économiser 200 k€ ?
- Qualification IQ/OQ/PQ : la séquence exacte pour valider votre ligne sans refaire les tests
- Pourquoi les auditeurs ISO 13485 rejettent votre gestion des polymères médicaux dans un cas sur trois ?
- Comment tracer chaque lot de granulés depuis le fournisseur jusqu’à la pièce livrée au client ?
- ISO, EN, DIN, ASTM : quelle norme s’applique à votre produit selon le marché de destination ?
- Comment garantir la traçabilité complète de vos matières premières plastiques de la résine au produit fini ?
Classe I, IIa, IIb ou III : quelle classification pour votre pièce plastique médicale et quelles contraintes ?
La classification réglementaire dépend de la destination prévue et des risques du dispositif médical, non de la seule matière plastique utilisée. Dans l’Union européenne, les classes I, IIa, IIb et III déterminent notamment les modalités d’évaluation de conformité. Une pièce fabriquée en sous-traitance ne reçoit pas nécessairement une classification autonome : son statut dépend de sa fonction et de sa commercialisation.
Le règlement européen 2017/745 relatif aux dispositifs médicaux définit quatre classes à son article 51 et détaille les règles de classification dans l’annexe VIII. Les règles 1 à 4 concernent principalement les dispositifs non invasifs, les règles 5 à 8 les dispositifs invasifs, et les règles 13 à 22 des situations particulières.
Un transformateur de polymères doit donc examiner la fonction clinique du produit auquel sa pièce sera intégrée, plutôt que chercher une classe directement associée au polycarbonate, au PEEK ou au polypropylène employé.
Pour orienter cette analyse, plusieurs questions doivent être documentées :
- Destination prévue : le composant participe-t-il à une fonction diagnostique, thérapeutique ou de maintien d’une fonction physiologique ?
- Nature du contact : existe-t-il un contact direct ou indirect avec le patient, ses tissus, son sang ou des substances administrées ?
- Durée et invasivité : l’utilisation est-elle transitoire, de courte durée ou à long terme ?
- Rôle réglementaire : l’entreprise commercialise-t-elle le dispositif sous son nom ou intervient-elle uniquement comme fournisseur ?
Ces critères peuvent modifier l’étendue de la documentation technique, les preuves biologiques et cliniques nécessaires ainsi que les procédures d’évaluation de conformité. Pour certaines classes, l’intervention d’un organisme notifié est obligatoire ; des situations particulières existent notamment pour des dispositifs de classe I.
La responsabilité réglementaire principale incombe au fabricant au sens du règlement. Cependant, cette responsabilité ne dispense pas le sous-traitant de respecter les engagements qualité qui lui sont confiés. Un accord écrit doit notamment préciser les spécifications, les contrôles, les enregistrements, les droits d’audit et les conditions de notification des changements.
Le changement de destination prévue constitue un point de vigilance majeur. Une modification de l’usage clinique peut entraîner une nouvelle analyse de classification et nécessiter une révision des justifications déjà établies.
Une fois ce périmètre défini, la difficulté consiste à démontrer que les pièces produites restent identifiables et maîtrisées pendant tout leur cycle de fabrication.
Comment garantir la traçabilité totale de vos pièces médicales sans faire exploser vos coûts administratifs ?
Une traçabilité efficace repose sur des identifiants cohérents reliant matières premières, équipements, opérations de fabrication, contrôles et produits livrés. Le suivi par lot constitue souvent une solution proportionnée, mais il n’est pas universel : certains dispositifs imposent des exigences d’identification plus précises. L’objectif est de pouvoir retrouver rapidement les produits concernés par une anomalie sans multiplier les enregistrements inutiles.
La première décision consiste à définir la granularité des lots. Un lot de résine ne correspond pas forcément à un lot de fabrication, et une même campagne d’injection peut consommer plusieurs lots de granulés.
Une architecture documentaire robuste relie les informations suivantes :
- Réception et identification du lot de matière première.
- Affectation aux ordres de fabrication et aux équipements utilisés.
- Enregistrement des paramètres critiques et des contrôles de production.
- Association aux opérations d’assemblage, d’emballage et, le cas échéant, de stérilisation.
- Identification des lots expédiés et de leurs destinataires.
Cette chaîne peut être assurée par un système informatisé ou des documents maîtrisés, sous réserve que les données restent fiables, accessibles et protégées contre les modifications non autorisées.
Le niveau de détail choisi influence directement la gestion des non-conformités. Avec un lot très large, une anomalie matière peut conduire à bloquer une production importante. Avec des lots plus fins, la recherche documentaire est plus détaillée, mais le périmètre potentiellement affecté peut être mieux circonscrit.
| Critère | Lots étendus | Lots plus fins |
|---|---|---|
| Volume documentaire | Généralement plus réduit | Potentiellement plus élevé |
| Investigation d’une anomalie | Périmètre souvent large | Identification plus ciblée |
| Gestion d’un rappel | Davantage de produits susceptibles d’être concernés | Délimitation plus précise si les enregistrements sont fiables |
| Organisation industrielle | Gestion simplifiée des campagnes longues | Davantage de changements et de liaisons à documenter |
Le système européen d’identification unique des dispositifs, ou IUD/UDI, ajoute des obligations spécifiques au niveau des dispositifs concernés. La combinaison d’identifiants dépend du produit et des règles applicables, notamment pour certains dispositifs implantables. La traçabilité interne des granulés ne remplace donc pas les obligations d’identification réglementaire du dispositif fini.
La maîtrise des lots permet de localiser une éventuelle non-conformité ; elle ne suffit cependant pas à prouver que le matériau transformé est biologiquement acceptable pour l’usage médical prévu.
Pourquoi valider la biocompatibilité dès la phase de développement peut-vous faire économiser 200 k€ ?
Évaluer la sécurité biologique dès la conception permet de repérer un matériau inadapté avant la fabrication des outillages et la qualification industrielle. Une détection tardive peut entraîner de nouveaux essais, des modifications de formulation et une reprise de validation. Une économie de 200 k€ reste toutefois un scénario possible, non un résultat garanti ou établi pour l’ensemble des projets.
La présentation officielle de la norme ISO 10993-1:2025 rappelle que l’évaluation de la sécurité biologique s’inscrit dans un processus de gestion des risques. Publiée en novembre 2025, cette édition renforce notamment les liens avec l’analyse des matériaux, l’exposition et les risques associés à l’utilisation prévue.
L’évaluation ne consiste pas à acheter systématiquement le même ensemble d’essais pour chaque résine. Elle commence par une analyse du dispositif, de sa composition, du type de contact et de la durée d’exposition. Selon les risques identifiés, des éléments relatifs à la cytotoxicité, à l’irritation, à la sensibilisation ou à l’hémocompatibilité peuvent être pertinents.
Une résine présentée comme adaptée au secteur médical ne prouve pas, à elle seule, la sécurité biologique de la pièce finie. Le moulage, les additifs, les colorants, les agents de démoulage, les résidus et les traitements de stérilisation peuvent modifier le profil d’exposition.
Pour sélectionner un polymère avant le gel de conception, le dossier de choix matière devrait notamment réunir :
- La référence exacte du grade et ses spécifications contractuelles.
- Les données de composition et les informations toxicologiques disponibles.
- Les caractéristiques de contact et d’exposition prévues.
- Les effets potentiels de la transformation et de la stérilisation.
- Les lacunes de preuve biologique nécessitant une analyse ou des essais supplémentaires.
Le coût d’une découverte tardive peut être calculé à partir des postes réellement concernés : nouvel outillage, qualification de la matière de remplacement, essais biologiques, revalidation du procédé, documentation technique et délai supplémentaire avant commercialisation.
Scénario pédagogique : chiffrer un changement de matière tardif
Un industriel découvre, après la qualification de sa ligne, que les preuves biologiques disponibles pour sa formulation sont insuffisantes. Il envisage une autre résine nécessitant une adaptation du moule et du procédé d’injection.
Pour tester l’hypothèse d’un impact de 200 k€, il additionne les devis de modification d’outillage, d’essais, de requalification et les coûts internes des retards. Ce montant constitue un scénario de calcul et non une économie moyenne démontrée.
La décision doit également distinguer l’existence de données biologiques historiques et leur applicabilité au dispositif précis. Une documentation fournisseur de qualité facilite l’analyse, sans dispenser le fabricant de justifier la sécurité de son produit.
Lorsque le matériau est sélectionné et ses risques documentés, sa transformation industrielle doit à son tour être qualifiée pour démontrer une production reproductible.
Qualification IQ/OQ/PQ : la séquence exacte pour valider votre ligne sans refaire les tests
La qualification d’une ligne de plasturgie médicale peut être structurée en trois étapes : IQ pour vérifier l’installation, OQ pour démontrer la maîtrise des conditions opératoires et PQ pour confirmer la performance en production représentative. Cette progression réduit le risque de répéter des essais, à condition de définir préalablement les critères d’acceptation, les paramètres critiques et les règles de gestion des modifications.
Le document du GHTF sur la validation des procédés décrit les principes de ces trois qualifications. Ce guide technique historique, publié en 2004, constitue une référence méthodologique et non un règlement européen directement contraignant.
L’IQ, ou qualification d’installation, établit que les équipements et systèmes auxiliaires sont installés conformément aux spécifications approuvées. Pour une presse d’injection, le périmètre peut comprendre l’identification des équipements, les connexions, les dispositifs de mesure, les utilités et la documentation technique.
L’OQ, ou qualification opérationnelle, examine la capacité du procédé à produire des résultats acceptables dans les conditions définies. Elle contribue à déterminer les limites de fonctionnement et les paramètres à surveiller : températures, pressions, temps de cycle ou conditions de séchage, selon la matière et le produit.
La PQ, ou qualification de performance, démontre la stabilité et la reproductibilité du procédé dans des conditions représentatives de fabrication. Le protocole doit prévoir des critères d’acceptation objectifs, un échantillonnage justifié et les situations susceptibles de provoquer des variations.
La variabilité des matières premières, l’usure des outillages et les changements d’hygrométrie peuvent influencer le procédé. Ces facteurs doivent être intégrés à l’analyse des risques pour déterminer les conditions à représenter dans les essais.
| Étape | Objectif | Preuve documentaire |
|---|---|---|
| IQ | Conformité de l’installation | Vérifications d’équipements et d’installation approuvées |
| OQ | Maîtrise du fonctionnement | Résultats d’essais et limites des paramètres |
| PQ | Reproductibilité en production | Résultats de fabrication représentative et critères d’acceptation |
Une modification survenue après l’IQ ne conduit pas automatiquement à reprendre toutes les qualifications. L’étendue de la requalification dépend de la modification, de son impact sur le produit, des paramètres affectés et de l’analyse de risques documentée.
La qualification perd néanmoins une partie de sa valeur lorsque les caractéristiques des matières premières introduites dans le procédé ne sont pas maîtrisées dans le temps.
Pourquoi les auditeurs ISO 13485 rejettent votre gestion des polymères médicaux dans un cas sur trois ?
Les faiblesses de gestion des polymères concernent principalement la maîtrise des fournisseurs, la définition des spécifications, la surveillance des changements et la justification des équivalences entre matériaux. Le chiffre d’un cas sur trois ne correspond pas à une fréquence générale démontrée par les sources disponibles. Une auto-évaluation des écarts internes constitue une base plus fiable pour déterminer l’exposition réelle de chaque site industriel.
Une certification ISO 13485 repose notamment sur la maîtrise des processus et des approvisionnements qui influencent la conformité des dispositifs médicaux. Dans ce contexte, accepter une résine à partir de sa seule appellation commerciale ou de ses performances mécaniques est insuffisant lorsque d’autres caractéristiques sont critiques pour le produit.
Les points de vigilance incluent :
- Une fiche matière qui ne précise pas suffisamment le grade, les caractéristiques critiques et les critères d’acceptation.
- Une substitution de résine ou d’additif sans évaluation préalable.
- Un fournisseur qui modifie son site, son procédé ou sa formulation sans notification appropriée.
- Des certificats d’analyse qui ne couvrent pas les caractéristiques nécessaires à la conformité du dispositif.
- Une absence de justification documentée lors du remplacement d’un grade par un matériau présenté comme équivalent.
La maîtrise fournisseur commence par la traduction des exigences produit en exigences d’achat vérifiables. Un accord qualité peut préciser les informations attendues en cas de modification de formulation, de procédé de fabrication ou de site de production. L’étendue de ces engagements doit être proportionnée aux risques.
Pour les dispositifs commercialisés aux États-Unis, la réglementation QMSR de la FDA sur les systèmes qualité est entrée en vigueur le 2 février 2026. Elle incorpore par référence ISO 13485:2016 dans le cadre américain du 21 CFR Part 820, sans rendre identiques les obligations européennes et américaines.
Le niveau d’exigence applicable à une formulation ne dépend pas uniquement de la classe réglementaire. Il résulte aussi de la fonction du matériau, de son interaction avec le patient, de ses propriétés critiques et des risques liés à une variation de composition.
Pour mesurer les fragilités réelles du système, le responsable qualité peut classer les observations des audits fournisseurs, audits clients, audits de certification et non-conformités internes par famille de causes. Le taux obtenu sera propre à l’entreprise et à la période analysée.
Cette constance doit ensuite être reliée aux enregistrements de réception et de consommation des granulés pour pouvoir identifier précisément les pièces affectées par une évolution matière.
Comment tracer chaque lot de granulés depuis le fournisseur jusqu’à la pièce livrée au client ?
Chaque lot de granulés doit être associé à un dossier de réception, puis relié aux ordres de fabrication qui l’ont consommé et aux lots de pièces livrés. Cette liaison doit également documenter les mélanges, les recharges et les changements de contenant susceptibles de brouiller l’identification. Un suivi physique cohérent avec les enregistrements permet de vérifier la traçabilité en cas d’audit ou de non-conformité.
Le dossier matière initial comprend généralement l’identification du fournisseur, la référence exacte de la résine, le numéro de lot, le certificat d’analyse pertinent et les résultats des contrôles prévus à la réception.
Les conditions de conservation doivent respecter les spécifications applicables au grade concerné. Les contenants ouverts, les transferts en silo et les opérations de séchage doivent préserver l’association entre la matière utilisée et son identité documentaire.
Lorsqu’une presse consomme successivement deux lots de granulés pendant une même fabrication, il faut pouvoir déterminer les ordres, périodes ou lots de produits potentiellement concernés. Une règle de transition documentée, adaptée au procédé réel, évite d’attribuer arbitrairement une partie de la production à un seul lot.
Les pratiques FIFO, fondées sur l’ordre d’entrée, ou FEFO, fondées sur les dates d’utilisation pertinentes, peuvent contribuer à sécuriser le stockage. Leur choix doit tenir compte des conditions de conservation et des règles établies pour les matières concernées.
Contrôler la traçabilité d’un lot de granulés en cinq actions
- Identifier un lot matière reçu et réunir son certificat d’analyse, sa référence et sa date de réception. Livrable : dossier matière complet.
- Vérifier la correspondance entre son identité documentaire, son étiquetage physique et son emplacement. Livrable : contrôle de stock enregistré.
- Extraire les ordres de fabrication ayant consommé ce lot, y compris en cas de mélange. Livrable : tableau de correspondance matière-production.
- Associer les ordres de fabrication aux lots de pièces contrôlées et libérées. Livrable : liste des lots produits concernés.
- Retrouver les expéditions correspondantes et vérifier les informations transmises aux destinataires. Livrable : rapport de traçabilité aval.
Le certificat de conformité remis au destinataire doit reprendre les références convenues contractuellement et permettre de retrouver les enregistrements pertinents. Toutes les données de production n’ont pas nécessairement à figurer sur ce document : l’important est que les informations exigées soient identifiables et accessibles.
Au-delà du suivi des matières, la conformité dépend également du choix des référentiels techniques acceptables sur les marchés auxquels les dispositifs sont destinés.
ISO, EN, DIN, ASTM : quelle norme s’applique à votre produit selon le marché de destination ?
Le cadre réglementaire du marché de destination détermine les obligations applicables à un dispositif médical. Les normes ISO, EN, DIN ou ASTM servent ensuite à définir des méthodes, des spécifications ou des moyens de démonstration adaptés. Une norme internationalement reconnue ne devient pas automatiquement obligatoire ou harmonisée sur tous les marchés : sa pertinence dépend du dispositif, de l’édition utilisée et du contexte réglementaire.
Pour un fabricant francophone exportateur, il faut distinguer les exigences européennes, américaines et celles d’autres destinations, notamment la Suisse ou le Canada. Une documentation technique commune peut être organisée, mais les spécificités réglementaires de chaque marché doivent rester identifiables.
| Marché | Cadre réglementaire | Place des normes techniques |
|---|---|---|
| Union européenne | Règlement (UE) 2017/745 | Normes harmonisées, lorsqu’elles sont applicables, et autres références techniques justifiées |
| États-Unis | Exigences FDA, dont QMSR pour les systèmes qualité concernés | Normes reconnues par la FDA et méthodes techniques adaptées au produit |
| Chine | Cadre réglementaire de la NMPA | Référentiels et exigences techniques reconnus localement à vérifier |
| Autres marchés | Réglementation nationale applicable | Normes acceptées ou exigées selon le pays et la catégorie de dispositif |
Le statut d’une norme harmonisée européenne doit être vérifié dans les références officiellement publiées pour le règlement concerné. Une norme ISO peut être pertinente techniquement sans procurer, à elle seule, une présomption de conformité au titre du MDR.
Les normes d’essai ne doivent pas non plus être confondues avec les normes de système qualité. Une méthode ASTM peut fournir des résultats techniques utiles, mais leur acceptabilité dans un dossier européen dépend des exigences applicables et de la justification de l’équivalence éventuelle avec une autre méthode.
Pour éviter les essais répétés, le responsable réglementaire peut construire une matrice associant à chaque exigence les marchés visés, les normes retenues, les éditions applicables, les rapports d’essais existants et les éventuelles lacunes documentaires.
Cette démarche doit inclure les exigences nationales complémentaires, notamment en matière de langue des informations accompagnant les dispositifs, lorsque celles-ci s’appliquent. Une veille formalisée permet de repérer les évolutions avant le lancement de nouvelles productions.
Une fois les référentiels définis, leur application doit rester démontrable dans toute la chaîne de transformation, depuis les intrants jusqu’au produit fini.
À retenir avant de consolider votre système de traçabilité
- La preuve de conformité doit relier les matières, les procédés et les lots réellement livrés.
- Les intrants secondaires et les matières de reprise peuvent influencer le produit autant que la résine principale.
- Un test interne de traçabilité doit permettre de retrouver des preuves concrètes, dans les deux sens du flux industriel.
Comment garantir la traçabilité complète de vos matières premières plastiques de la résine au produit fini ?
La traçabilité complète exige une chaîne documentaire continue entre l’origine des matières, leur transformation et la livraison des pièces. Elle doit inclure les intrants susceptibles d’influencer la conformité, ainsi que les changements, mélanges et opérations complémentaires. Sa robustesse se vérifie en sélectionnant un lot de produit fini et en retrouvant les matières, équipements, contrôles et enregistrements qui lui correspondent.
Le système peut être organisé autour de trois ensembles complémentaires : traçabilité amont des matières et fournisseurs, traçabilité interne des opérations de production, et traçabilité aval des produits conditionnés et expédiés.
Chaque étape doit produire ou conserver des informations exploitables par l’étape suivante. Une codification uniforme facilite les rapprochements, mais ne suffit pas si les pratiques de terrain permettent des transferts de matière non enregistrés.
La cartographie des intrants mérite une attention particulière. Au-delà de la résine principale, elle doit examiner les colorants, additifs, lubrifiants, agents de démoulage et autres substances susceptibles d’entrer en contact avec le produit ou d’en modifier les caractéristiques.
Les matières recyclées internes ou de reprise nécessitent une maîtrise spécifique. Leur utilisation ne peut pas être autorisée sur la seule base d’un pourcentage habituellement acceptable dans d’autres productions plastiques. La décision dépend des spécifications, des risques de contamination ou de dégradation, des caractéristiques critiques et des preuves disponibles.
Lorsqu’une reprise matière est envisagée, le dossier industriel doit préciser son origine, sa composition connue, ses conditions de stockage, les proportions autorisées et les contrôles nécessaires. Les règles de gestion des mélanges doivent permettre d’identifier les lots de produits concernés.
Un test d’audit particulièrement utile consiste à choisir sans préparation préalable une pièce ou un lot en stock, puis à rechercher :
- Son ordre de fabrication et les équipements utilisés.
- Les lots de résine et les autres intrants associés.
- Les certificats, contrôles et décisions de libération correspondants.
- Les paramètres critiques enregistrés pendant la transformation.
- Les opérations d’emballage, de stérilisation éventuelle et les destinations d’expédition.
Le temps maximal de recherche peut être fixé par l’entreprise en fonction des risques et de ses engagements. Il ne constitue pas un délai réglementaire universel. Les difficultés rencontrées pendant cet exercice doivent alimenter les actions correctives et les améliorations du système qualité.
Un système informatisé peut accélérer la recherche, à condition que la qualité des saisies, les interfaces entre outils et la gestion des droits soient maîtrisées. Une traçabilité manuelle correctement contrôlée peut également être pertinente pour un flux limité.
La prochaine action consiste à organiser un exercice de traçabilité sur un lot représentatif, à documenter les ruptures observées et à attribuer leur correction aux responsables des étapes concernées. Ce résultat constitue une base concrète pour préparer un audit client, une évaluation de conformité ou une revue de management qualité.
Une entreprise de plasturgie doit-elle obligatoirement être certifiée ISO 13485 ?
La réponse dépend du rôle de l’entreprise, du dispositif concerné, des obligations réglementaires applicables et des exigences contractuelles de ses donneurs d’ordre. Un sous-traitant de composants n’est pas automatiquement soumis aux mêmes obligations qu’un fabricant réglementaire de dispositifs finis. La certification ISO 13485 peut néanmoins constituer une exigence contractuelle importante pour accéder à certains projets.
Une résine de qualité médicale garantit-elle la biocompatibilité de la pièce injectée ?
Non. La désignation commerciale de la résine ne suffit pas à établir la sécurité biologique de la pièce finie. L’évaluation doit tenir compte de la composition, des conditions de transformation, des substances résiduelles, de l’éventuelle stérilisation et de l’utilisation clinique prévue, selon une approche de gestion des risques.
Faut-il recommencer toute la qualification IQ/OQ/PQ après un changement de matière ?
Pas systématiquement. Une modification de matière nécessite une évaluation documentée de ses conséquences potentielles sur le procédé, les performances de la pièce et les exigences applicables. Cette analyse détermine les vérifications, essais ou requalifications à effectuer. Une répétition intégrale des étapes n’est pas une règle universelle.
Un certificat d’analyse fournisseur suffit-il pour assurer la traçabilité d’un lot de pièces ?
Non. Le certificat d’analyse contribue à documenter les caractéristiques du lot matière, mais la traçabilité nécessite également de relier ce lot aux quantités reçues, aux opérations de fabrication, aux autres intrants, aux contrôles et aux produits expédiés. Ces informations permettent de conduire une investigation ciblée en cas de non-conformité.
La conformité au règlement européen MDR permet-elle de vendre automatiquement un dispositif médical aux États-Unis ?
Non. Les exigences européennes et américaines restent distinctes. Depuis le 2 février 2026, le QMSR américain incorpore ISO 13485:2016 dans son cadre qualité, mais cette harmonisation ne supprime pas les autres obligations FDA applicables. Une analyse réglementaire propre au dispositif et à chaque marché reste nécessaire.